膜上的哨兵与秩序的基石在人类微观世界的版图里,上万亿个细胞构成了精密运转的社会。为了维持生命的秩序,每一个细胞都必须严格遵循指令,何时生长、何时分裂、何时休眠、何时走向凋亡。而在这座庞大的细胞城邦中,细胞膜就是城墙,膜上伫立着无数负责接收外界信息的无线电通信天线,其中最著名的一座天线,便叫作EGFR(表皮生长因子受体)。
从分子结构来看,EGFR是一跨越细胞膜内外的糖蛋白。它犹如一位尽职尽责的“膜上哨兵”,身体分为三部分:伸出城墙外探寻信号的胞外结合区、锚定在膜上的跨膜区,以及藏在城墙内、掌控信号启动开关的胞内激酶区。在健康机体中,EGFR 处于静息的单体状态。当身体受到创伤需要修复,或者组织需要正常更新时,上游的指令官表皮生长因子(EGF)等配体就会穿过组织间隙,精准地扣锁在EGFR的胞外结合区上。
这一扣,便开启了一场精彩绝伦的分子接力赛。受体在捕获配体的瞬间,形态发生构象重组,促使两个独立的 EGFR 蛋白在膜上相互靠拢、紧紧贴合在一起,这一过程被称为“二聚化”。二聚化犹如两把钥匙同时插入启动孔,激活了胞内区的三磷酸腺苷(ATP)结合口袋。胞内激酶利用ATP提供的能量进行自我磷酸化,点燃了细胞内部的“引擎”。
引擎一旦发动,信号便沿着两条核心公路轰鸣向前:一条是RAS-RAF-MEK-ERK通路,直奔细胞核,下达“加速进行 DNA 复制与细胞分裂”的命令;另一条是PI3K-AKT通路,负责关闭细胞的自毁程序,开辟营养供给管道。在这一套严密的调控下,皮肤伤口得以愈合,粘膜得以更新,器官得以保持完整。EGFR以其精准的响应与严谨的节制,守护着生命秩序的运转。
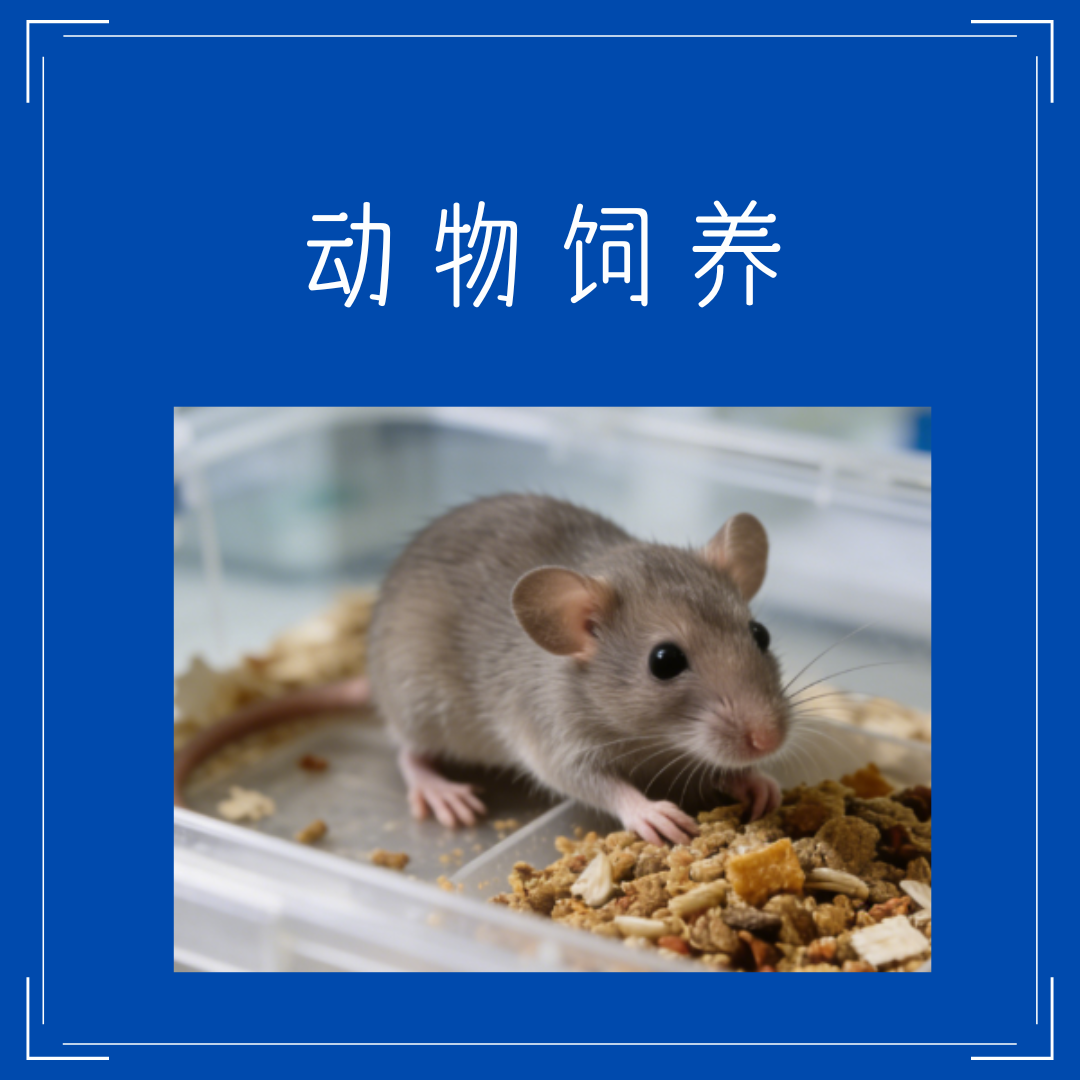
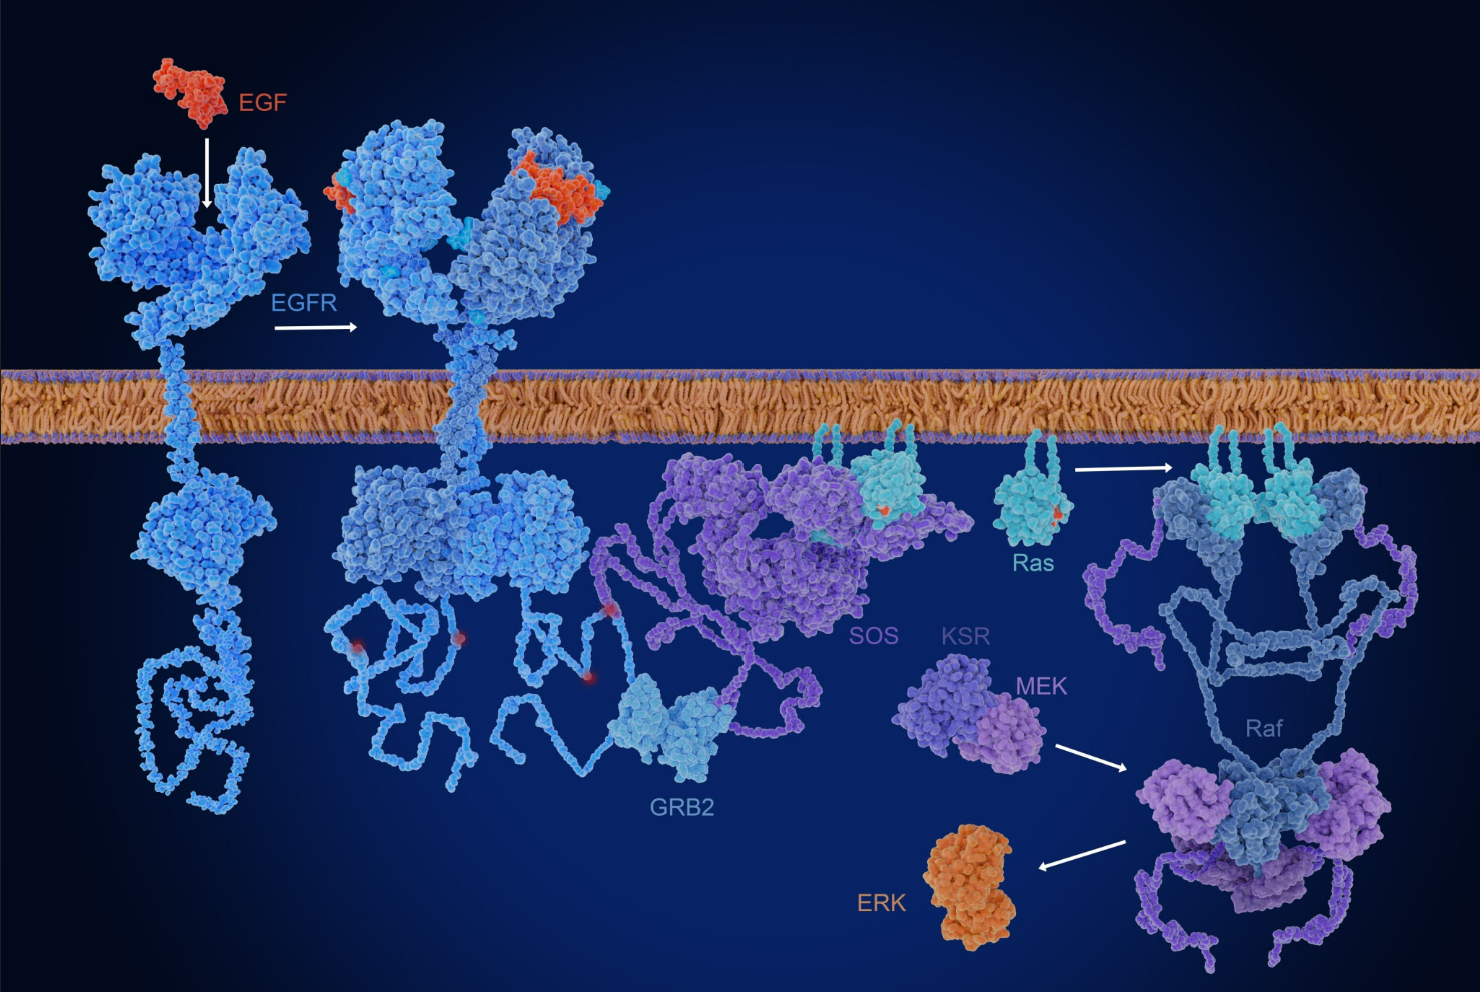 图片源于GhatGPT失控的常亮与疯狂的城邦
然而,生命的精密也意味着脆弱。基因组复制时极其微小的失误,或者外界物理、化学因子的长期侵蚀,都可能在编码 EGFR 的 DNA 序列上留下致命的“错字”。当基因发生突变时,这位曾经忠诚的守门哨兵,便黑化成了摧毁秩序的狂热叛徒。
在临床与科研中最常被观测到的,是发生在 EGFR 第 19 号外显子的缺失突变(19del)以及第 21 号外显子的点突变(L858R)。这两个区域恰好编码了胞内激酶区 ATP 结合口袋周围的结构框架。突变一旦发生,原本柔性可调的口袋结构被硬性锁定在了一种“永久开放”的构象中。这就好比将汽车的油门踏板焊死在底盘上,又或者将防盗门的电闸永远短路接通。
此时的 EGFR 蛋白,不再需要外部配体(EGF)的结合,也不再依赖规范的二聚化配对。即使在完全没有生长信号的寂静环境中,突变型 EGFR 依然在胞内疯狂地消耗着 ATP,自我磷酸化,源源不断地向细胞内部喷射着“增殖!增殖!决不妥协!”的假指令。
受其控制的细胞由此陷入癫狂。它们不再遵守组织边界,停止了正常的生理功能,开始无休止地摄取营养、自我复制。原本井然有序的肺泡壁被疯狂生长的新生细胞蚕食挤压,逃避了凋亡机制的细胞堆叠成团,诱导血管向其异常延伸。在微观视野下,原本柔软通透的肺部组织演变成了结构混乱、不断侵袭周围血管与组织的恶性肿瘤——肺腺癌。特别是在亚洲人群中,尤其是不吸烟的女性肺腺癌患者中,EGFR 基因突变率高达 50% 以上。一个微观基因口袋的构象突变,就此演变为宏观生命难以承受的沉重枷锁。
精密的狙击与破壁的微光在分子靶向药诞生之前,人类面对这种突变引发的细胞狂欢,几乎只有“化疗”这一种笨拙的武器。化疗犹如在繁华的都市里投掷毯式炸弹,虽然能杀死快速分裂的癌细胞,但也会将免疫细胞、毛囊细胞和肠道粘膜细胞一同摧毁,患者在严重的毒副反应中痛苦挣扎,而疗效却常常难以持久。
科研人员将目光投向了罪魁祸首—突变的 EGFR 蛋白。既然肿瘤的根源在于那只焊死的“油门”,能否设计一种极其微小的分子螺丝钉,精准地塞进它的齿轮里?
经过无数次的晶体结构解析与化合物筛选,人类史上第一代 EGFR 酪氨酸激酶抑制剂(EGFR-TKI,如吉非廷、厄洛替尼)应运而生。这些小分子药物的结构被设计得与 ATP 极其相似,甚至对突变型 EGFR 的结合亲和力远高于正常的 ATP。当患者服下药物后,药物分子随血液循环穿过肿瘤血管,渗透进癌细胞内,精准地占据了 EGFR 胞内激酶域的 ATP 结合口袋。
由于口袋被“小分子假钥匙”占满,真正的能量载体 ATP 无法进入,激酶的磷酸化过程被瞬间切断。缺乏了能量供给,狂喷不止的“增殖”信号骤然熄灭,癌细胞内部的生存通路瘫痪,被压制的自毁程序(凋亡)重新启动。在临床上,许多原本呼吸困难、病灶遍布双肺的患者,在服药数周内肿瘤便显著缩紧,重获新生。这是人类医学史上里程碑式的飞跃:我们不再盲目轰炸,而是实现了针对致癌基因突变的“分子级精准狙击”。
进化的反扑与迭代的博弈然而,抗击癌症从来不是一场一劳永逸的单向屠杀,而是一场极其残酷的达尔文式进化博弈。在药物严酷的筛选压力下,数以亿计的癌细胞中总有极少数幸运儿在复制过程中产生了新的基因变异,抗药性的阴影悄然笼罩。
大约在服用一代靶向药一年左右,绝大多数患者的肿瘤重新开始生长。科研人员通过对耐药组织进行基因测序,揭开了癌细胞的退化机制:在 EGFR 基因的第 20 号外显子上,发生了一个被称为 T790M 的二次突变。
这一突变的微观机制精妙得令人胆寒。在 EGFR 蛋白的结合口袋内部,第 790 位的苏氨酸(Threonine)突变成了体积更大的蛋氨酸(Methionine)。蛋氨酸侧链上多出来的甲基基团,就像在锁眼口钉上了一根钢钉,产生了空间位阻,将第一代靶向药分子生生“挤”出了结合口袋;与此同时,这个改变反而增强了受体对胞内 ATP 的亲和力。第一代狙击枪瞬间失效。
面对癌细胞的反扑,科研界展开了快速的药物迭代战。第二代 TKI 尝试以共价键的形式不可逆地锁死受体,但因对其正常 EGFR 的毒性较大而受限。随即,第三代 TKI(以奥希替尼为代表) 登场。三代药物在分子结构上进行了革命性的重新设计:它不仅能绕过 T790M 突变造成的空间位阻,以共价键永久结合在突变蛋白的半胱氨酸残基上,而且对正常细胞的 EGFR 几乎没有抑制作用,毒副作用大幅降低。更重要的是,三代药物拥有极佳的血脑屏障穿透力,将逃匿至中枢神经系统的癌细胞一并歼灭。人类凭借对结构的深刻理解,再次在分子博弈中夺回了主动权。
永恒的探索与生命的哲学随着三代靶向药的普及,人类对 EGFR 基因突变肿瘤的控制期被延长到了前所未有的高度。然而,生命的演化潜化无穷,癌细胞依然没有停止它的逃逸步伐。在三代药耐药的患者体内,更加复杂的抗性机制被陆续揭开:有的癌细胞在 EGFR 上演变出第三次点突变C797S,直接抹去了三代药建立共价结合的结合点;有的癌细胞干脆丢弃了对 EGFR 通路的依赖,通过 MET 基因扩增 或 HER2 扩增 开辟了新的旁路信号通道;甚至有少部分细胞发生了“分化质变”,直接从腺癌转变为小细胞肺癌。
面对这场永无止境的进化拉锯战,现代科研正以前所未有的多维战术予以回应。针对 C797S 的第四代 TKI 药物已步入临床实验;针对旁路激活的联合用药方案不断推陈出新;双特异性抗体(如埃万妥单抗)同时锁定 EGFR 胞外区与 MET 胞外区,并引导免疫细胞进行杀伤;而新型的 PROTAC(蛋白降解靶向嵌合体) 技术,更是摒弃了传统的“占位抑制”思路,直接引入细胞体内的垃圾处理系统(泛素-蛋白酶体系统),将突变 EGFR 蛋白彻底抹杀清空。
回顾 EGFR 基因的科普故事,它不仅是一个关于特定基因和癌症的故事,更是整部现代精准医学的发展缩影。从发现细胞膜上的信号天线,到破解基因突变导致的失控,再到一代又一代分子靶向药物在纳米尺度上的智力交锋,人类从未停止探索生命本源的脚步。EGFR 基因的故事告诉我们生命在微观层面的演化虽然充满了变数与挑战,但依靠科学的理性、对分子结构的深邃洞察,人类终将在与疾病的博弈中不断跨越障碍,将曾经的绝症逐步驯化为可控的慢性疾病,撰写出守护生命的伟大篇章。